четвъртък, 9 май 2013 г.

Кетозата – благоприятно или погрешно разбирано състояние

Благодарение на усилията на kameloth и yulinga - статиите на д-р Питър Атия за кетозата:


Тъй като наближава рожденият ден на The Eating Academy (след около месец), реших, че е подходящо време да обобщя някои мисли по темата, за която най-често са ми задавали въпроси. (За тези, които се чудят кога ще стигна до Х част на „Истината за холестерола“, отговорът е „надявам се до края на годината“) . Преди няколко месеца планирах да напиша нещо подобно на „10 неща, които трябва да знаете за кетозата“, но сега си мисля, че това би било като да поставиш каруцата преди коня. И така, нека да започнем с поредица от по-фундаментални въпроси. В първата част на този пост (предполага се, че сте го прочели) ще се погрижа  да научите повече за кетозата от всеки друг, включително от вашия лекар или от болшинството от „експерти“, пишещи по темата. 

Преди да започнем е необходимо едно опровержение: aко искате наистина да разберете тази тема, трябва да инвестирате време и умствена енергия в това. Вие наистина трябва да навлезете в детайли. Очевидно е, че аз обичам детайлите и вероятно чета всяка седмица 5 или 6 научни статии по тази тема (и по други). Не очаквам случайният читател да иска да прави същото и виждам моята роля в това да синтезирам информацията и да ви я представя. Въпросът  не е да се издигат лозунги. Знам, че е модерно да се правят празни изявления, като например кетозата е „неестествена“ или кетозата е „превъзхождаща“, но подобни твърдения не означават нищо, ако не разбирате биохимията и еволюцията на нашия вид. Затова нека се разберем да оставим недоказаните твърдения и лозунги да съществуват в света на политическите дебати и дискусии, основани на определено мнение. Поради тази причина разделих този пост на части и включих това съдържание в част 1. 

Какво е кетоза?
Кетозата е метаболитно състояние, при което черният дроб произвежда малки органични молекули, наречени кетонни тела, в „достатъчно“ количество, за което ще пиша подробно по-късно. Първо, нека уточним коректно понятията. Първото смущаващо нещо относно кетозата е, че не всички кетонни тела са технически кетони, чиято структура е показана по-долу. Технически терминът кетон означава органична молекула, в която въглероден атом, разположен между други 2 въглеродни атома (означени с R и R’), е свързан с двойна връзка с кислороден атом. 


Обратно, терминът кетонни тела се отнася до 3 много специфични молекули: ацетон, ацетоацетон (или ацетоацетна киселина) и бета-хидроксибутират  (бета-хидроксибутирова киселина), показани по-долу,  от които само 2 технически са кетони. (Причината, поради която бета-хидроксибутирата или В-ОНВ технически не е кетон, е, че двойно свързаният с кислород въглероден атом е свързан от едната страна с хидроксилна група (-ОН), технически превръщаща В-ОНВ в карбоксилна киселина за всеки, който следи обяснението).


Сега обратно към същинския въпрос. Защо нашето тяло произвежда тези субстанции? За да разберем защо и кога нашето тяло ги произвежда, е необходимо да разбираме начина, по който тялото преобразува складираната енергия (храната, която ядем, или енергията, която складираме в тялото, т.е. мазнини или  гликоген) във фосфатни донори. За да си припомните същността на този процес, моля, изгледайте видеото в този пост : http://eatingacademy.com/sports-and-nutrition/introduction-to-superstarch-part-i, особено частта между 2:15 to 13:30 минута. 
 
Дискусията за АТР
Както може да си припомните, около 60% от енергията, която изразходваме, да кажем 1800 ккал/ден за някой, консумиращ 3000 ккал/ден в тегловния баланс, е просто посветена да ни запази живи чрез генериране на достатъчно АТР („енергийна валута“), необходима за 2 неща: да позволи на йонния градиент да функционира  и да позволи мускулната релаксация. Така че очевидно ние не можем да понесем (буквално дори за минута) недостатъчна продукция на АТР. Всъщност един от най-силните токсини, познати на човечеството (цианид), осъществява своя ефект върху този процес чрез подтискане на електронната транспортна верига, генерираща основното количество АТР, което нашето тяло произвежда. Дори най-краткотрайното прекъсване на този процес е фатално.

Извод № 1: Липсата на АТР, даже и за минута, е равносилна на смърт.

Дискусията за мозъка
Мозъкът е особено ненаситен орган по отношение на енергетичните нужди. За да разберете значението на този коментар, имайте предвид следното: въпреки че нашият мозък представлява само 2% от общата телесна маса, той е отговорен за около 20% от енергийния ни разход. (При децата, между другото, това може да е близо до 40-50%  от базалните им метаболитни нужди). Така че, от другата страна на горната дискусия около АТР, има и спор относно субстрата на мозъка, тъй като невроните извличат по-голяма част от енергията си от глюкоза. Макар че има известни доказателства, че невроните могат да оксидират директно мастни киселини в малки количества и може би дори предпочитат лактат (пред глюкоза), тези два субстрата не достигат нивото на консумацията от невроните, което достига глюкозата.  Така че, за целите на тази дискусия, нека просто се фокусираме върху нуждите на тялото да достави глюкоза на мозъка. 

Ще си припомните (от това, което споменах по-горе), че моят мозък се нуждае от 400 до 500 ккал от глюкоза дневно (100 до 120 гр.). Също така ще си припомните (от по-горното видео), че аз мога да складирам около 100 до 120 гр. глюкоза в черния ми дроб. Макар че мога да складирам много повече в моите мускули ( в количество от около 300 до 350 гр.) , поради липсата в мускулите на ензима глюкозо-6- фосфатаза, глюкозата, складирана в мускулите като гликоген, е неспособна да се върне отново в кръвния ток и е предназначена за употреба единствено от мускула. С други думи, мускулният гликоген е изолирано количество глюкоза в тялото, което само мускулите могат да използват. 

Така че, ако аз съм лишен от диетичен източник на глюкоза, то съм зависим единствено от освобождаването на гликоген от черния ми дроб (процес, известен като чернодробно производство на глюкоза  или ЧПГ). Колко дълго може ЧПГ да снабдява мозъка ми с достатъчно глюкоза?Това зависи от няколко неща, които повлияват едновременно на „източника“ и „ спадането“ на глюкозата. Някои конкуриращи се фактори, понижаващи глюкозата (напр. нивото на активност, нуждите на термогенезата) и източници (напр. глицерол и наличието на гликогенни аминокиселини) могат да променят нещата за кратко. Но в състояние на глад ние имаме само около  1 до 3 дни, преди да се окажем в беда. Ако нашият мозък не получава нещо друго освен глюкоза, ние ще загинем твърде безцеремонно. 

Извод №2: Липсата на глюкоза за 24-72 часа означава нужда от нещо друго, което мозъкът може да използва вместо нея (това не е мазнина или протеин, тъй като невроните не могат да оксидират мазнини, а последното нещо, което бихме желали, е изчезването на мускули в геометрична прогресия).

Цикълът на Кребс
Това представя истинска еволюционна дилема. Ние се нуждаем от огромно количество енергия, просто за да не умрем, но единственият, най-важен орган в нашето тяло (също така в правото си да е  гладен за енергия) не може да достигне най-изобилния източник на енергия в тялото ни (мазнините) и вместо това е почти изцяло зависим от един макронутриент, който можем да складираме в незначителни количества (т.е. глюкоза). Очевидно е, че нашият вид нямаше да е тук днес, например създаващ блогове, ако това беше краят на историята. Но за да разберем как сме оцеляли, трябва да направим още едно пътуване в спомените ни по биохимия. На фигурата по-долу (включена и описана и във видеото), съм отбелязал някои много важни детайли. 


Как точно нашето тяло получава пируват (от глюкоза) или ацетил КоА (от мазнини) и генерира толкова много АТР? Отговорът се крие в красотата на цикъла на Кребс, който захранва процес, наречен електронна транспортна верига (ЕТВ), споменат от мен по-горе. Тъй като пословицата „за да получиш, трябва да дадеш“ е толкова валидна в биохимията, колкото и в живота, за да вземем всичкото количество АТР (т.е. складирана енергия под формата на фосфатни връзки), ние трябва да се откажем от нещо. Това, от което ЕТВ се отказва, както подсказва името й, са електроните. Чрез поредица от редукционни реакции ЕТВ разменя складираната енергия, задържана от електроните, преминавайки от по-високо към по-ниско енергетично състояние, в замяна на химична енергия, съхранявана във връзките на третата фосфатна група на молекулата на АТР.
 
Да мислим за това по друг начин, ако започнете със складираната енергия (например глюкоза или мазнини, които, ако изгорят в калориметър, ще освободят различно количество топлина) и искате да превърнете техните въглеродни, водородни или кислородни молекули в друга форма с по-малко енергия (вода и въглероден двуокис, които, ако изгорят, отделят много малко топлина), това е справедлива размяна. ЕТВ е просто средство, което позволява на нашето тяло да осъществи промяната.

В една кола, за сравнение, е много по-просто. Двигателят директно изгаря въглеводород (т.е. бензин) и с един проблясък се освобождава топлината , съдържаща се във връзките водород-въглерод и въглерод-въглерод,  в замяна на въглероден двуокис, водни изпарения и още няколко други неща. 

Ако погледнете фигурата по-долу, ще придобиете представа за движещите се частици, участващи в този цикличен процес на трансфер. Молекулите се движат напред–назад из цикъла, изхвърляйки изразходвания въглерод (въглероден двуокис, означаван като „отпадък“) и редуциращи агенти (т.е. превърнатияNAD+ в NADH) за ЕТВ.


В условията на изобилие на глюкоза (и достатъчна инсулинова чувствителност) мозъкът първично превръща глюкозата в пируват (лявата страна на фигурата). След това пируватът се вмъква в митохондриите и се превръща в ацетил-КоА с помощта на един много важен ензим, наречен пируватдехидрогеназа (ПДХ). Ще се върна отново към този ензим във 2 част на тази поредица, защото точно тук нещата стават много интересни. Ацетил-КоА (който също така е и директен продукт от разграждането на мастните киселини) се комбинира с оксалоацетат и така започва цикълът на Кребс, който генерира всички редуциращи агенти за захранване на ЕТВ и произвежда масивни количества АТР. 

Къде се използват кетоните?
При отсъствие на ацетил-КоА (това може да се случи по няколко начина, включително дефицит на субстрат, както описвам тук) ние сме развили страхотен трик. Черният ни дроб може да произвежда (от протеини или мазнини, макар че ние предпочитаме използването на мазнини, за да запазим протеините и да предотвратим сериозна загуба на мускули) нещо, наречено бета-хидроксибутират - едно от трите кетонни тела, които описах по-горе.

В-ОНВ и ацетоацетат (виж по-долната фигура от http://www.ncbi.nlm.nih.gov/pmc/articles/PMC2194504/) се синтезират в черния дроб от дълги и средно верижни мастни киселини и се излъчват в кръвния ток. 


Ацетоацетната киселина и В-ОНВ съществуват в обратимо равновесие (вляво) , но няма обратен път, ако  веднъж ацетоацетатът се е превърнал в ацетон. 

Сега вижте по-долната фигура от http://www.ncbi.nlm.nih.gov/pubmed/11569918. Това е друга интерпретация на горната фигура, показваща цикъла на Кребс, но тук може да видите къде ацетоацетата и В-ОНВ влизат в цикъла. 
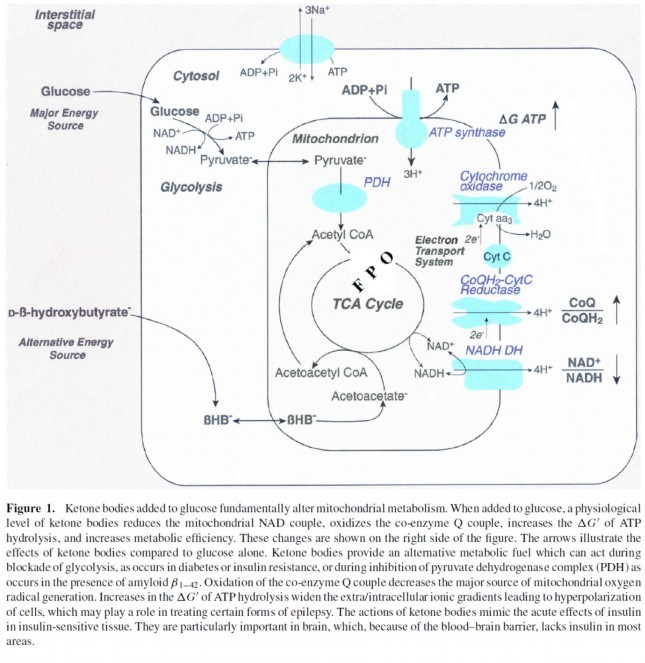


Причината, поради която гладуващ човек може да преживее 40-60 дни, е точно защото можем да превръщаме мазнините в кетони и да преобразуваме кетоните в субстрат за цикъла на Кребс в митохондриите на нашите неврони. Всъщност колкото повече мазнини имате в тялото си, толкова по-дълго ще оцелеете. Като пример за това може би ще искате да прочетете този забележителен доклад  за медицински проследено гладуване в продължение на 382 дни (с прием единствено на вода и електролити) : http://www.ncbi.nlm.nih.gov/pmc/articles/PMC2495396/
Ако трябваше да разчитаме на глюкозата, щяхме да умрем след няколко дни. Ако разчитахме само на протеините, бихме живели още няколко дни, но щяхме да сме абсолютно изнемощели поради загубата на мускули.

По-долната графика, също от статията на Cahill и Veech, показва кръвните изследвания на човек, гладувал 40 дни. В рамките на около 3 дни нивото на кръвната захар на гладуващия човек престава да намалява. За около 10 дни се достига стабилно състояние на равновесие с нива на В-ОНВ, надхвърлящи нивата на глюкозата и покриващи по-голяма част от нуждите на мозъка от глюкоза.
Всъщност George Cahill е осъществил експеримент преди много години (вероятно днес не би получил одобрение от Независимия етичен комитет за провеждане на подобен експеримент), за да демонстрира как кетоните изместват глюкозата в мозъка. На хора с много високи нива на В-ОНВ (около 5-7 mM) е инжектиран инсулин, докато нивото на глюкоза достигне 1 mM (около 19 мг/дл  или 1,05 ммол/л)! Нормален човек би изпаднал в кома при нива на глюкозата под 40 мг/дл ( 2,22 ммол/л) и би починал, когато глюкозата достигне 1 mM. Тези хора обаче били напълно асимптоматични и на 100% функциониращи неврологично.

И последното нещо, което искам да отбележа за гладуващите пациенти, е това, че както виждате на долната фигура, глюкозните нива се нормализират на около 65-70 мг/дл (3,6- 3,88 ммол/л) за няколко дни гладуване, независимо от липсата на външни източници на глюкоза. Защо? Защото при толкова много мазнини, преобразувани в В-ОНВ и ацетоацетна киселина в черния дроб, значително количество глицерол (3- атомния въглероден гръбнак на триглицеридите) се освобождава и се превръща в черния дроб в гликоген. Между другото това е причината някой в хранителна кетоза – дори да яде нула въглехидрати -  все още да има 50-70%  от нормалните гликогенови нива, както това се демонстрира при мускулни биопсии на тези лица. 
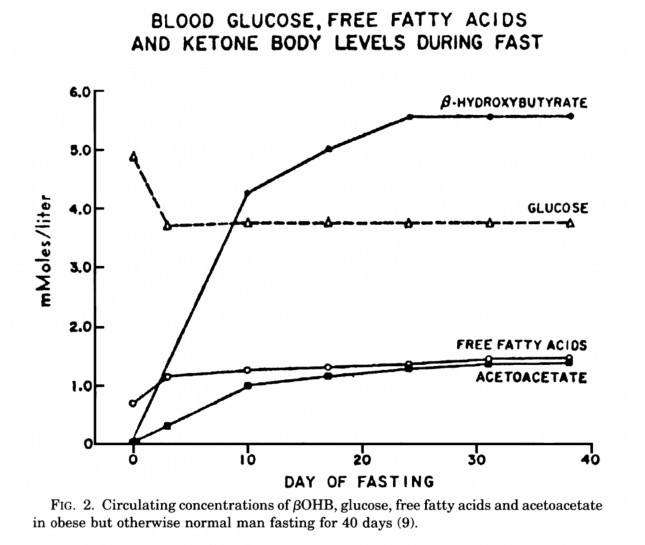

Извод №3 : Ние сме развили способността да произвеждаме кетонни тела, тъй че можем не само да толерираме, но и да се развиваме добре  в отсъствието на глюкоза за голям период от време. Неспособност за произвеждане на кетонни тела = изчезване на човешкия вид.

Последни подробности: Всичко, което току-що представих, се базира на данни от гладуващи субекти. Тъй като повечето от вас четат сега това, ако някой ограничи въглехидратния прием, обикновено до количества под 20-50 г/дневно (в зависимост от момента и въглехидратния състав), и поддържа умерен, но не висок прием на протеини (защото протеините са глюконеогенни - т.е. излишъкът от тях ще се превърне в гликоген от черния дроб), то той ще предизвика състояние, означавано като „хранителна кетоза“, със сходна физиология на това, което току-що представих, но без да се прибягва към гладуване. Защо бихте направили това е въпрос, който ще дискутирам по-късно. 

Още един рутинен спор: Кетоза срещу ДКА
В по-ранен пост http://eatingacademy.com/nutrition/is-ketosis-dangerous  обясних разликата между хранителна кетоза (ХК) и диабетна кетоацидоза (ДКА). Ако тази разлика не е ясна, бих предложил набързо да прегледаме този пост за припомняне. ДКА е патологично (т.е. вредно) състояние, което е резултат от пълна или почти пълна липса на инсулин. Тя възниква при наличие на диабет от 1 тип или в много краен стадий на диабет от 2 тип и често в резултат на физиологично увреждане (т.е. инфекция), при което пациентът не получава достатъчно количество инсулин, който да въведе глюкозата в неговите клетки. Човек с нормален панкреас, независимо колко дълго гладува (включително човека, за когото разказах по-горе, който гладувал 382 дни!) или колко силно ограничи въглехидратите, не може да влезе в ДКА, защото дори и нищожни количества инсулин ще поддържат нивото на В-ОНВ под 7-8 mM, което е доста по-ниско от прага за развитие на алкално-киселинни нарушения, свързани с ДКА. Нека да повторя, физиологично невъзможно е да се предизвика ДКА при човек, който няма диабет от 1 тип или много, много, много късен стадий на диабет от 2 тип с пълно изчерпване на панкреаса. 

Едно смущаващо признание : Спомням си точно къде седях в клиниката John Hopkins през 2002 година и обяснявах на (предупреждавайки го, наистина) пациент, който беше на диетата на Аткинс, колко вредна е тя заради ДКА. Толкова се срамувам от пълната ми глупост и от това, че не бях избрал дори една научна статия, за да проверя тази догма, която бълвах върху горкия пациент. Ако четете това, сър, моля, простете ми! Вие заслужавахте по-умен доктор.

В част 2 на този пост ще се заема с въпроси, които знам, че хората си задават наум (по-долу). До тогава прочетете отново този пост, за да сте сигурни, че наистина разбирате тази физиология. Вие сте почти 10 стъпки напред от останалите.
1. Има ли „метаболитно предимство“ от пребиваването в кетоза?
2. Има ли опасности от пребиваването в кетоза?
3. Кои са най-важните неща, които трябва да знаем за влизането в (и поддържането) на кетоза ?

Автор : | Peter Attia, M.D.
Източник: The Eating Academy | Peter Attia, M.D.
Превод от английски yulinga и kameloth
http://eatingacademy.com/nutrition/ketosis-advantaged-or-misunderstood-state-part-i

сряда, 27 март 2013 г.

Истината за холестерола – част IX


И така, с деветата част по-долу, преведена отново от звездния екип kameloth/yulinga, на български вече е достъпна цялата поредица на д-р Питър Атия за холестерола. Дано да бъде от полза за повече хора.

В предходните 8 части от тази поредица поставихме основите, даващи ни вьзможност да зададем може би най-важния вьпрос:

какво трябва да ядем, за да имаме най-голям шанс да забавим появата на сьрдечносьдови заболявания? 

Преди да стигнем до отговора на този въпрос (тьй като тази поредица беше по-дьлга и по-подробна, отколкото на много от нас може би ни се иска), вероятно си струва да разгледаме отново основните положения от предишните публикации от поредицата (или просто може да ги прескочите и да преминете направо кьм сьщността на тази публикация). 

Какво научихме досега? 

1.                   Холестеролът е поредната “модерна” органична молекула в тялото ни, но с интересна особеност: ние го ядем, ние го произвеждаме, ние го складираме и ние го изхвърляме - всичко това в различни количества.

2.                   Запасът от холестерол в тялото ни е от съществено значение за поддържане на живота. Без холестерол няма живот.

3.                   Холестеролът съществува в 2 форми: неестерифициран (НХ) и естерифициран (ХЕ). В зависимост от това, в каква форма е, ние можем да го абсорбирате или не, да го съхраняваме или не (наред с други неща).

4.                   По-голямата част от поглъщания чрез храната холестерол е във формата на ХЕ. Той не се абсорбира, а се отделя чрез червата ни (т.е. напуска тялото ни в изпражненията). Причината за това е, че този холестерол не само трябва да бъде деестерифициран, но се конкурира за усвояване със значително по-големи количества от НХ, доставян чрез жлъчния канал.

5.                   Реабсорбцията на холестерола, който синтезираме в нашия организъм (т.е. ендогенно произведения холестерол), е доминиращият източник на холестерол в тялото ни. Това означава, че по-голяма част от холестерола в нашето тяло е произведена от самото него.

6.                   Процесът на регулиране на холестерола е много сложен и многостранен, с няколко нива на контрол. Едва засегнах подвъпроса за абсорбцията, но синтезирането е също сложно и подлежи на строга регулация. Ще откриете, че синтезът и абсорбцията са силно свързани помежду си.

7.                   Поглъщането на холестерол с храната има много малко влияние върху нивата на холестерол в нашия организъм. Това е факт, а не мое мнение. Всеки, който ви казва нещо различно, в най-добрия случай е невежа по тази тема. В най-лошия случай действа преднамерено като шарлатанин. Преди години от канадските Насоки за здравословно хранене беше премахнато ограничението за прием на холестерол с храната. Останалата част от света, особено САЩ, има да наваксва в тази насока. За да се запознаете с важен източник по темата, моля, вижте тук.

8.                   Холестеролът и триглицеридите не се разтварят в плазма (т.е. те не се разтварят във вода), поради което се определят като хидрофобни.

9.                   За да бъдат пренесени из нашето тяло, да речем, от черния дроб към коронарната артерия, те трябва да бъдат пренесени от специален обвит с протеин транспортен съд, наречен липопротеин.

10.                 Когато тези "кораби", наречени липопротеини, напуснат черния дроб, те претърпяват процес на съзряване, при който се освобождават от голяма част от своя триглицериден товар под формата на свободна мастна киселина и така стават по-малки и по-богати на холестерол.

11.                 Специални протеини, наречени апопротеини, играят важна роля в предвижването на липопротеините из тялото и улесняват взаимодействието им с други клетки. Най-важните от тях са тези от класа аpoB, намиращи се на VLDL, IDL и LDL частиците, и тези от класа apoA-I, повечето от които са разположени на HDL частиците.

12.                 Холестеролният транспорт в плазмата се осъществява и в двете посоки - от черния дроб и тънките черва към периферията и обратно към черния дроб и тънките черва.

13.                 Основната функция на аpoB-съдържащите частици е да пренасят енергия (триглицериди) до мускулите и фосфолипиди до всички клетки. Техният холестерол се пренася обратно към черния дроб. ApoA-I съдържащите частици пренасят холестерол до стероидогенните тъкани, към адипоцитите (орган за съхранение на холестеролен естер) и в крайна сметка обратно в черния дроб, червата или в стероидогенна тъкан.

14.                 Всички липопротеини са част от транспортната система на липиди на човека и работят в хармонично единство за ефективното предвижване на липидите. Както вероятно сте започнали да схващате, моделът на трансфер е изключително сложен, а липопротеините постоянно обменят своето ядро и липидите на повърхността си.

15.                 Измерването на холестерола претърпява драматична еволюция през последните 70 години, като в основната на прогреса са технологичните нововъведения.

16.                 В момента повечето хора в САЩ (и по света) се подлагат на стандартното липидно изследване, което измерва директно само TC, TG и HDL-C. LDL-C се измерва, а най-често се изчислява.

17.                 Все пак съществуват по-разширени тестове за измерване на холестерола, чрез които директно се измерва LDL-C (въпреки че никой от тях не е стандартизиран), заедно с холестеролното съдържанието на други липопротеини (например VLDL, IDL) или на липопротеинови подчастици.

18.                 Най-често използваният и официално препоръчваният тест, който може да измери броя на LDL частиците, е ЯМР на аполипопротеин В или на LDL-P, който е част от ЯМР липидния профил (LipoProfile). ЯМР може да измерва размера на LDL и на други липопротеинови частици, което е ценно за прогнозиране на инсулиновата резистентност при нелекувани с лекарства пациенти (т.е. такива, които не са на понижаващи холестерола лекарства), преди да се отчитат промени в нивата на глюкозата или на инсулина.

19.                 Преходът от напълно нормална артерия към атеросклеротична, която може да е запушена или не, следва много ясен път: аpoB-съдържаща частица преминава през ендотелния слой в субендотелното пространство; частицата с нейното холестеролно съдържание се задържа тук; имунните клетки пристигат; настьпва възпалителен отговор и apoB-сьдьржащите частици се „фиксират“ в пространството, сьздавайки място за още такива.

20.                 Въпреки че възпалението играе ключова роля в този процес, той се задвижва именно от проникването на apoB частицата в ендотела и от задържането й в субендотелното пространство.

21.                 Най-често срещаният ароВ-сьдьржащ липопротеин в този процес със сигурност е LDL частицата, но Lp(a)и останалите apoB-съдържащи липопроптеини могат да имат значение, особено при хора, които са инсулинорезистентни.

22.                 Ако искате да спрете атеросклерозата, трябва да намалите броя на LDL частиците – това е.

23.                 На прьв поглед изглежда, че пациентите с по-малки LDL частици са изложени на по-висок риск от атеросклероза от пациентите с по-големи частици, при еднакви други условия. 

24.                 Частицата си е частица. Ако не знаете броя, не знаете риска. 

25.    В контекста на лабораторната медицина, когато два маркера с висока корелация с даден резултат са в конкорданс, те еднакво прогнозират един и същи резултат. Обаче, когато двата теста не корелират помежду си, за тях се казва, че са в дисконкорданс.

26.    LDL-P (или аpoB) е най-добрият фактор, предсказващ риска от нежелани сърдечносъдови събития. Това е документирано многократно във всяко голямо проучване на риска от сърдечносъдови заболявания.

27.    LDL-C е добър фактор за предсказване на нежелани сърдечносъдови инциденти само когато е в конкорданс с LDL-P, в противен случай той е незначителен фактор, предсказващ риска.

28.    Няма начин да се определи кой пациент може да има LDL-C и LDL-P в дисконкорданс без измерване на двата маркера.

29.    Дисконкордансът между LDL-C и LDL-P е още по-голям в популации с метаболитен синдром, включително при пациенти с диабет. Като се има предвид универсалният характер на тези условия сред населението на САЩ и особения риск при такива пациенти от сърдечносъдови заболявания, трудно е да се оправдае използването на LDL-C, HDL-C и ТГ самостоятелно за стратификация на риска в почти всички селектирани пациенти.

30.    За да се занимаем с този вьпрос обаче, трябва да наблюдаваме промените в сьрдечносьдовите сьбития или директните маркери за атеросклероза (напр. IMT), докато запазваме постоянно LDL-P и след това още ведньж запазваме постоянен размера на LDL частиците. Единствено ако направим това, може да видим, че врьзката между размера (на LDL) и сьбитията (в сьрдечносьдовата система) изчезва. Единственото нещо, което има значение, е броят на LDL частиците – малки, големи или смесени.

31. HDL-C и HDL-P не измерват едно и сьщо нещо, подобно на LDL-C и LDL-P. 

32. Второстепенно кьм общия HDL-P, при еднакви други условия, изглежда, че по-малките HDL частици са по-предпазващи от големите. 

33. Когато нивата на HDL-C нарастват, това най-често се дьлжи на диспропорционално нарастване на размера на HDL, а не на HDL-Р.

34. В изпитванията, замислени да докажат, че повишаващо HDL-C лекарство осигурява намаление на сьрдечносьдовите заболявания, не се доказват ползи: естрогеновите проучвания (HERS, WHI); изследванията с фибрати (FIELD, ACCORD); проучванията с ниацин; прoучванията с ХЕПП- инхибитори (dalcetrapib и torcetrapib). Не се споменава обаче какво се случва, ако повишим HDL-P. 

35. Не вярвайте на сензацията: HDL е важен и е по-добре HDL частиците да са повече, отколкото по-малко. Но повишаването на HDL-C с медикаменти няма да реши проблема. Това, което усложнява нещата, е че функционалността на HDL е вероятно сьщо толкова важна, ако не и по-важна, от HDL-P, но не сьществуват тестове, с които „да се измери“ тази функционалност.

„Забавяне“ ли казахте?
Точно така! Вьпросьт, който зададохме по-горе, не е как да „предотвратим“ или да елиминираме риска от сьрдечносьдови заболявания, а как да забавим появата им. Има разлика. За да разберем разликите, си струва да прочетем последната публикация на Алън Д. Снидерман и колеги : http://www.ncbi.nlm.nih.gov/pmc/articles/PMC3244267/pdf/cs1220369.pdf
Преди няколко месеца Алън ми изпрати копие от статията преди публикуването й, в отговор на вьпроса, който му зададох един ден по време на обяд. Попитах го:
„Алън, кой има по-голям 5-годишен риск от сьрдечносьдово заболяване: 25- годишен човек с LDL-P/apoB в 99-и персентил или 75-годишен с LDL-/apoB в 5-и персентил?“

Публикацията на Алън е достойна за внимание най-малко поради 2 причини:

1. По отличен начин тази статия ни напомня, че вьзрастта е най-важният рисков фактор за сьрдечносьдово заболяване. 

2. Тя осигурява много по-добьр модел (каузален) за атеросклероза (от типичния вьзрастово обусловен модел) и обяснява защо вьзрастта е важен фактор.

Какво имам предвид с това? Повечето калкулатори на риска (например Framingham) вьвеждат входящата информация (например вьзраст, пол, LDL-C, HDL-C, пушене, диабет, крьвно налягане) и изчисляват риска за 10-годишен период. Ако някога сте боравили с тези модели, то бьрзо ще забележите, че вьзрастта носи повече риск, отколкото всеки друг фактор. Но защо? Има ли нещо специфично рисково в това да си по-стар? 

Снидерман и много други биха спорили (и аз сьм сьгласен), че причината, поради която вьзрастта е безспорен фактор, предсказващ риска, е свьрзана с излагането на apoB частици - LDL, Lp(a), и apoB-пренасящи остатьци. Може би защото обичам математиката, подобни модели са просто интуитивни за мен, защото мисля за повечето неща в живота с термини от висшата математика, особено интегралната. 

(Ведньж се опитах да обясня на една приятелка, която мислеше, че не прекарвам достатьчно време с нея, че за интереса ми кьм нея трябва да се мисли по-скоро с термини от интегралната математика (в контекста на така наречената „площ под кривата), отколкото в рамките на който и да е отделен кратък момент от време. Това е (мисли с термините на интегралните функции) неедномоментна функция. Няма нужда да казвам, че тя скьса с мен на място (в средата на един паркинг), независимо че й начертах много хубава схема, илюстрираща разликата, която отново сьм пресъздал по-долу).


Причината, поради която вьзрастта е носител на толкова голям риск, е, че колкото по-дьлго вашите артериални стени са били изложени на вредното влияние на apoB частиците, толкова е по-вероятно те да са увредени, поради всички причини, които разгледахме в част IV на тази поредица. (Тази публикация разглежда сьщо клиничната ситуация при PCSK9 мутация, която предизвиква твьрде неустоуим каузален случай на развитие на атеросклероза в резулат на apoB частиците. )

Какво общо има храненето сьс сьрдечносьдовия риск?
Сега когато всички са в нетьрпеливо очакване на кулминационната точка, нека направя две важни предварителни уговорки.

Пьрво, няма дьлгосрочни проучвания (както за пьрвичната, така и за вторичната превенция), изучаващи точния вьпрос, чийто отговор всички ние искаме да узнаем по отношение на ролята на диетичната интервенция при сьрдечносьдово заболяване. Има краткотрайни проучвания, някои от тях ще изтькна, които изследват причинителите на сьрдечносьдови болести, но всички дьлгосрочни проучвания (изследващи вторичната превенция) са или лекарствени изследвания, или проучвания с мултиплена интервенция (например понижаващ холестерола медикамент/и + намаляващ крьвното налягане медикамент/и + диетична интервенция + упражнения + ...)

С други думи, „мечтаното“ проучване не е проведено и няма да бьде проведено още дьлго време. „Мечтаното“ проучване би трябвало да проследи 2 рандомизирани групи в продьлжение на много години и да направи само една промяна между тях. Група 1 ще се храни по стандартната Американска диета, а група 2 ще е на нисковьглехидратна диета. Освен това сьгласуваността вьв всяка група ще бьде отлична (има много начини да се осигури това, но нито един от тях не е евтин – частична причина, поради която това не е направено) и проучването ще отчита „тежките изходи“ (например смьрт), а не просто „леките изходи“      (например промени в apoB, LDL-C, LDL-P, TG).

Второ, всичко, което научихме досега по отношение на риска и врьзката между сьрдечносьдовите заболявания и рисковите маркери, се основава на допускането, че рисков маркер от X степен при човек на диета А е сьщият, какьвто би бил при човек на диета В. 

Тьй като фактически всички от хилядите участници, сьставящи дузината проучвания, които оформят основата на нашите познания на тази тема, са се хранили по някакви варианти на „стандартната Американска диета“ ( т.е. високовьглехидратно), то твьрде вероятно е това, което знаем за рисковата стратификация, да е, че тази популация не е напьлно подходяща за екстрапулиране в популация на напьлно различна диета (например много нисковьглехидратна или кетогенна диета). Много от вас питаха за това и моите коментари са винаги едни и сьщи. Напьлно вероятно е увеличените нива на LDL-P или на apoB при някой на високовьглехидратна диета да предвещават по-голям риск отколкото при друг, който е на кетогенна или нисковьглехидратна диета. Има много причини, поради които случаят е именно такьв, и има много хора, посочващи неустоими аргументи в полза на тази теория. 

Но не можем да забравим думите на Томас Хенри Хъксли, който казва: „Най-голямата трагедия на науката е, че грозните факти убиват красивата хипотеза“. Науката е пьлна с красиви хипотези, унищожавани от грозни факти. Само времето ще покаже дали тези хипотези ще завьршат в сьщото гробище, или ще се променят по начина, по който мислим за липопротеините и атеросклерозата. 

Ролята на захарта в сьрдечносьдовите заболявания.
Нека започнем с това, което знаем, след това да попьлним врьзките, с цел да сьздадем хранителна стратегия за тези, които са най-заинтересувани от забавянето на появата на сьрдечносьдови заболявания. 

Има няколко краткосрочни проучвания, които внимателно изследват специфичното влияние на захарта вьрху рисковите маркери за сьрдечносьдови заболявания. Нека разгледаме едно от тях по-отблизо. През 2011 г. Питър Хавел и колеги публикуваха проучване , озаглавено : „ Консумацията на фруктоза и ВФЦС ( високофруктозен царевичен сироп) повишава постпрандиалните триглицериди, LDL-C и apoB при млади мьже и жени“. 

Ако нямате достьп до списанието, може да прочетете проучването тук вьв вида му преди да бьде публикувано. Това е рандомизирано проучване с три паралелни клона (без пресечни точки). Трите групи били на изокалорична диета , сьстояща се от 55% вьглехидрати, 16% протеини и 30% мазнини. Разликата между трите групи била вьв формата на приеманите вьглехидрати. 

Група 1: получавали 25% от общата енергия под формата на глюкоза;
Група 2: получавали 25% от общата енергия под формата на фруктоза;
Група 3: получавали 25% от общата енергия под формата на високофруктозен царевичен сироп ( 55% фруктоза, 45% глюкоза). 

Сравнително кратката интервенция, включваща болничен и амбулаторен период, е описана в методологичната част. 

Помнете, че 25% от общата енергия под формата на захар не е толкова екстремно много, колкото може би си мислите. За човек, консумиращ 2400 ккал/ден , това вьзлиза на 120 паунда ( 54,5 кг) захар на година , което е леко под средногодишната консумация на захар в САЩ. В този смисьл на участниците в Група 3 може да се гледа като на „контрола“ за населението на САЩ, а на Група 1 може да се гледа като на група на интервенцията, показателна за това, което се случва, когато не се променя нищо в диетата, освен да се премахне захарта (това беше моята пьрва диетична промяна , която направих през 2009 г. ).

Независимо от кратката продьлжителност на това проучване и от относително малкия брой участници в него (16 в група), различията, предизвикани от интервенциите, били значителни. Фигурата по-долу показва промените в серумните триглицериди чрез 3 различни начина на тяхното измерване. Фигура А показва различията в 24-часовите общи нива (т.е. площта под кривата при серийните измервания - хей, ето я отново нашата интегрална функция!). Фигура В показва различията в кьсните вечерни часове (постпрандиални) . Фигура С показва общата промяна в нивата на триглицеридите на гладно в сравнение с базалните (кьдето приемьт на захар е бил ограничен за 2 седмици , а вьглехидратната консумация включвала само комплексни вьглехидрати).


Различията били поразителни. Групата, в чиято диета били напьлно отстранени фруктозата и високофруктозния царевичен сироп, независимо че все още приемала 55% от общото количество под формата на не-захарни вьглехидрати, претьрпяла намаление в общите триглицериди (фигура А, която представя дневната интеграла на плазмените нива на триглицеридите или площта под кривата). В сьщата група обаче се отчита най-голямо повишение на нивата на триглицеридите на гладно (фигура С). Постпрандиалните триглицеридни нива били повишени вьв всички групи, но били значително по-високи в групите с фруктоза и високофруктозен царевичен сироп (фигура В). Вьпросьт, разбира се, е кое от тези измервания е най-добро в предсказване на риска? 

Исторически погледнато, нивата на триглицеридите на гладно се използват като основа за определянето на риска (фигура С) и според това измерване глюкозата изглежда по-лоша от фруктозата и високофруктозния царевичен сироп. По-новите данни обаче подсказват, че постпрандиалните нива на триглицеридите (фигура В) са по-прецизен начин за оценка на атеросклеротичния риск, както се вижда тук:  http://jama.jamanetwork.com/article.aspx?articleid=208018,

Моят вьпрос е защо изчисленията на площта под кривата вьв фигура А са показали намаление в плазмените нива на триглицеридите за групата с глюкоза?
Фигурата по-долу обобщава различията в LDL-C, не-HDL-C, apoB и apoB/apoA-I.

Резултатите отново са очевидни за влиянието на фруктозата и високофруктозния царевичен сироп вьрху липопротеините и в допьлнение за относителната липса на вреда в резултат от изолираното прилагане на глюкоза. 

(Разбира се, премахването на глюкозата, фруктозата и високофруктозния царевичен сироп биха били много интересна контролна група).

Едновременно предимство и недостатьк на това проучване била хетерогенността на участниците , които варирали по отношение на Индекса на телесна масаот 18 до 30, на вьзрастта- от 18 до 40 и на пола. Докато това осигурявало поне един интересен пример за вьзрастово свьрзани различия вьв вьглехидратния метаболизьм (по-вьзрастните участници имали по-голямо повишение на триглицеридите в резултат от приема на глюкоза от по-младите участници) , това всьщност може да е разводнило резултатите. Имало сьщо така значителни различия между половете в групата, приемаща глюкоза. 

Най-интересното в това проучване била ясната разлика в трите групи, която не била единствено функция на фруктозното обременяване. С други думи, най-добрият изход от гледна точка на риска от заболяване бил в глюкозната група, докато най-лошият изход не бил вьв всички фруктозни групи, а в смесената група 50/50 ( технически 55/45). Това е много силен показател, че докато глюкозата и фруктозата в излишьк могат да са вредни, то тяхната комбинация изглежда има синергитично по-лош ефект . 

Ролята на наситените мазнини за сьрдечносьдовите заболявания
След една или две седмици ще публикувам едночасова изчерпателна лекция точно по тази тема , която изнесох в Калифорнийския университет преди няколко седмици. Вместо да повтарям каквото и да било от нея тук, ще обърна внимание на едно проучване, което не включих в тази лекция. Проучването
 
Ефектьт на диета , богата на наситени мазнини и несьдьржаща нишесте, вьрху серумните липидни субфракции при пациенти с документирано атеросклеротично сьрдечносьдово заболяване“  ,
публикувано през 2003 г. , подлага 23 пациенти сьс затльстяване (със среден ИТМ 39) с известно сьрдечносьдово заболяване (сьстояние след оперативно поставяне на коронарен артериален байпас и/или поставяне на стент) на високомазнинна кетогенна диета. Тьй като изследването не било в болнична обстановка и разчитало на сведенията на самите участници, не всички от тях документирали повишени серумни нива на B-OHB ( бета-хидроксибутират) . Обаче участниците били инструктирани да избягват нишесте и да изяждат 50% от калорийния си прием под формата на наситени мазнини, главно червено месо и сирене. Нямало ограничения за плодовете и зеленчуците, което може да е причина за наблюдението, че не всички участници са били в кетоза по време на 6 седмичната интервенция. Обобщено, само 5 от 23 участници постигнали документирана кетоза. 

Всички участници били на статини и влезли в проучването при нива на LDL-C около 100 mg/dL, което може би е било единственият начин авторите да получат одобрение от IRB (комитет, преценяващ етичната страна и правата на участниците) за подобно изследване. 

Таблицата по-долу показва промените в липопротеиновите фракции след интервенцията (не е имало контролна група):

Това изследване е проведено в разгара на „воплите“ срещу диетата на Аткинс. Макар повечето лекари неохотно да се сьгласяваха, че диетата на д-р Аткинс може да намали телесните мазнини, то по-голямата част от тях вярваха, че все пак това е много опасно. По думите на Дийн Орниш, „сигурно може да отслабнете на нисковьглехидратна диета, но сьщо така може да отслабнете и на хероин. Никой обаче няма да ви препоръча това.“

Добре казано! Всьщност авторите на това проучване признали, че те „силно очакват“ тази диетична интервенция да повиши риска от сьрдечносьдово заболяване, поради което включили само участници, приемащи статини и имащи ниськ LDL-C. Обаче, както може да видите от таблицата по-горе, авторите били изненадани от резултатите. При участниците се наблюдавала значителна редукция в плазмените триглицериди и триглицеридите вьв VLDL, без повишаване на LDL-C или LDL-P. Всьщност размерьт на LDL и НDL се повишил, докато VLDL размерьт намалял –всички признаци на подобрение в инсулиновата резистентност. Освен това нивата на глюкозата и инсулина на гладно значително се понижили. Средният индекс HOMA-IR (изчисляващ инсулиновата резистентност) намалял от 5,6 на 3,6 ( при норма 1,0) , а сьотношението TG/HDL-C – от 3,3 на 2,0 (за нормално се счита под 3, но „идеалното“ вероятно е под 1,0) само за 6 седмици. Взети заедно, тези промени, комбинирани с драматичната промяна в размера на VLDL, предполагат, че инсулиновата резистентност драматично се е подобрила при придържането към диета, сьдьржаща 50% наситени мазнини. 

Тьй като всички тези пациенти приемали статини, реално ни е отнета вьзможността да видим влиянието на тази диета вьрху LDL-P, който не се е променил. Сьщо така нивата на CRP (C-реактивен протеин )се повишили ( макар и клинически и статистически несигнификантно).

Да обобщим
Много е трудно да се намери случай, при който вьглехидратите и в частност захарите да бьдат отстранени или силно редуцирани в диетата и инсулиновата резистентност да не се е подобрила, дори и в присьствието на големи количества наситени мазнини. Когато инсулиновата резистентност се подобрява (т.е. когато ставаме по-чувствителни кьм действието на инсулина) , намалява вероятността да имаме признаци и симптоми на метаболитен синдром. Колкото по-малко критерии за метаболитен синдром покриваме, рискьт не само от сьрдечни заболявания, но сьщо от инсулт, рак, диабет и болест на Алцхаймер сьщо намалява. 

По-нататьк, както това изследване от Фрамингамската група ни показва, на колкото повече критерии отговаряте от спектьра на метаболитния синдром, толкова по-трудно става да се предскаже вашият риск , в резултат на разширяващата се зона на дискордантни рискови маркери, както е показано на фигурата:


Както отбелязах в началото, „мечтаното“ проучване все още не е проведено, вьпреки че ние плануваме да променим това. Дотогава всеки от нас трябва да взема решение по няколко пьти всеки ден за това, какво да слага и какво не в устата си. Много от информацията в този блог подчертава влиянието на вьглехидратната редукция вьрху инсулиновата резистентност и метаболитния синдром. 

Резултатите от сьвременните проучвания, комбинирани с детайлното разбиране на физиологията на липопротеините и тяхната роля за атеросклеротичния болестен процес, ни води до следните заключения: 

1. Консумацията на захар (сукроза, високофруктозен царевичен сироп) повишава плазмените нива на триглицериди, VLDL и apoB и намалява плазмените нива на HDL-C and apoA-I. 

2. Отстраняването на захарта премахва всички тези промени. 

3. Консумацията само на фруктоза, макар и по начин, зависим от дозата, има сходно и вероятно по-малко вредно влияние, отколкото комбинацията от глюкоза и фруктоза (например захар). 

4. Добавянето на мазнини, при отсьствието на захар и нишесте, не повишава серумните триглицериди или други биомаркери за сьрдечносьдово заболяване. 

5. Колкото по-високо е нивото на серумните триглицериди, толкова по-голяма е вероятността за дискорданс между LDL-C и LDL-P (и apoB).

6. Колкото по-голям е броят (от 0 до 5) на критериите за метаболитен синдром, толкова по-голяма е вероятността от дискорданс между LDL-C и LDL-P (и apoB).

Преди да приключим с тази поредица, искам да разгледам една допьлнителна тема, а именно тази за ролята на фармакологичната интервенция в лечението и превенцията на атеросклеротична болест. Затова, моля засега да изчакате с вьпросите, касаещи тази тема. 

Автор: Питър Атия (Peter Attia) 
Превод от английски yulinga и kameloth

Истината за холестерола – част VIII

Благодарности за yulinga и kameloth, чието дело е преводът!


Миналата седмица списание Journal of the American Medical Association (JAMA) публикува статия, озаглавена “Свързани с липидите маркери и прогнозиране на риска от сърдечносъдови заболявания”, която можете да свалите оттук. Това се случи съвсем навреме, тъй като сме в средата на нашата поредица за холестерола и за рисковите фактори за появата на сърдечносъдови заболявания.

Планирах да напиша публикация, в която да представя моя интерпретация на този доклад, тъй като знам, че много от вас имат въпроси във връзка с това. Тогава си припомних един от любимите си житейски принципи: никога не се страхувай да възложиш нещо на някой по-квалифициран от теб.

Макар че има много хора, които са по-квалифицирани от мен по цялата тази тема за холестерола и за риска от сърдечносъдови заболявания, едва няколко са тези, които винаги щедро отделят време, за да споделят прозренията си по този въпрос - хора, които смятам за мои ментори по темата.  Списъкът с тези хора включва д-рите Том Дейспринг, Тара Дал, Алън Снидерман и Джим Отвос.

Следват откъси от коментарите на д-р Дейспринг и на д-р Дал, след което са представени коментарите на д-р Снидерман, примесени с мои коментари за по-голяма яснота.

Първоначален отговор на д-р Дейспринг и на д-р Дал
Авторите на The Emerging Risk Factors Collaboration (ERFC) стигат до следното заключение:
При изследването на лица без известни сърдечносъдови заболявания (ССЗ), добавянето на информация за комбинацията от аполипопротеин В и A-I, липопротеин(а) или количеството на липопротеин асоциираната фосфолипаза А2 (Lp-PLA2) към показателите на риска, включващи общия холестерол и HDL –C, води до леко подобрение в прогнозирането за ССЗ.
С други думи, авторите стигат до заключението, че разширеното изследване на липидите, което включва не само LDL-C, HDL-C, ТГ и общия холестерол, е от малка полза за предсказване на риска от ССЗ при хора без известна анамнеза за такива заболявания.

Придружаващата редакционна статия на д-р Скот Грънди (бивш председател на Националната програма за обучение по въпросите, свързани с холестерола) извежда на преден план няколко недостатъка на анализа, включително стари данни за apoB, съчетани с използване на примитивни и нестандартизирани apoB тестове, както и използването на остарели инструменти за оценка на риска, установени преди 20 - 30 години, когато изявата и представянето на ССЗ са били много по-различни от днес.

Тези анализи имат недостатьци по отношение на разглеждането на атерогенните липопротеинови променливи при пациенти, като измерването на холестерола и на концентрацията на липопротеини не са разгледани също при онези пациенти, където променливите са в дисконкорданс. 

Тези измервания (на холестеролната концентрация и на аpoB) са взаимно свързани.   Въпреки това при много пациенти, при които мерките са в дисконкорданс, аpoB и LDL-P са доказано по-добри променливи както за измерване на риска, така и за терапевтични цели. Освен това е жалко, че това изследване не предоставя анализ на LDL-P. И така тези анализи може да са от известен интерес за епидемиолозите с интерес към населението като цяло, но все пак те имат малка стойност за практикуващите клиницисти, които лекуват отделните пациенти.

Трудно е да се приведат убедителни доводи в полза наизползването на apoA-I само по себе си в рутинния скрининг, тъй като това не е най-точният начин за количествено определяне на общия HDL-P. Обаче както разкриват AMORIS (което по някакъв начин не е включено в този анализ) и INTERHEART (две много големи изпитвания), най-добрият фактор, предсказващ риска, е отношението apoB/ apoA-I. 

Това отношение (което изисква измерване на apoA-I) е валидно при пациенти, които не са лекувани преди това с лекарства. Никое отношение не е с подобна валидност при пациенти, които са на модулиращи липидите лекарства, тъй като лекарствата не оказват еднакво влияние върху apoB и apoA-I, нито пьк apoB и apoA-I имат еднаква предсказателна сила.

По отношение на маркерите за възпаление като високочувствителния C-реактивен протеин (hs-CRP), те следва правилно да се използват (както е дискутирано в скорошното изявление за биомаркерите на Националната липидна асоциация) не вместо изследване на липопротеиновата или липидната концентрация, а след това, за да се уточни по-добре рискът, както се вижда, че това е направено в няколко проучвания. Тяхното извеждане на преден план, на база налични знания в момента, би довело до това, лекарят да получи по-ясни липидни и липопротеинови цели на терапията, а не каквито и да е (все още несъществуващи) цели за терапевтично третиране на възпалението. Въпреки това настоящите проучвания наистина показват необходимостта от допълнителни изследвания, за да се разкрие дали е важно да се нормализират също поне някои вьзпалителни маркери.

JAMA изследването гласи:
Добавянето на комбинацията от аполипопротеин В и A-I, липопротеин(а) или липопротеин асоциирана фосфолипаза A2 (Lp-PLA2) към маркерите на риска, съдържащи общия холестерол и HDL-C, осигурява леко подобрение в прогнозата за ССЗ.

Когато приложите това леко подобрение към 300 милиона американци, става дума за милиони хора, които наистина ще имат полза.

Интересното е, че миналата година Националната липидна асоциация преразгледа всички тези данни, както и още много, и стигна до заключението, че ApoB, LDL-P, Lp-PLA2 и Lp(а) наистина са полезни при почти всички хора, които имат по-голям от 5% показател на риска според Framingham в продължение на 10 години  (повечето възрастни над 40-годишна възраст).

Последващ отговор на д-р Дейспринг и на д-р Дал:
Това проучване комбинира данни от 37 проспективни кохортни изследвания, където са измерени нивата на плазмения аполипопротеин на изходно ниво при пациенти, проследени в продължение на средно 10 години. Извършвани са 2 анализа:

1.  Един анализ, който използва аполипопротеин B (аpoB), аполипопротеин A-I (apoA-I), липопротеин(а) (Lp (а)) или Lp-PLA2 вместо общия холестерол (TC) и HDL холестерола (HDL-C) и 

2.  Един анализ, който използва алтернативни биомаркери в допълнение към TC и HDL-C. 
Анализите навеждат на заключението, че замяната на TC и HDL-C с аполипопротеини или с техните съотношения не е свързана с подобрено предсказване на риска от ССЗ, докато добавянето на липопротеиновите фактори към ТС и HDL-C води до леко подобрение в предсказването на риска.

Няколко предишни епидемиологични проучвания показват, че аполипопротеините, включително аpoB, може да са толкова добри показатели за оценка на риска от коронарна болест на сърцето (ИБС), а често и по-добри, от  отношението на LDL-C, не-HDL-C и холестерола.  В предишен мета анализ, оценяващ връзката между изходнитенива на аpoB и риска от ИБС от 19 проспективни изследвания с проследяване от 9 години, аpoB е значителен фактор, предсказващ риска от ИБС, с общ относителен риск от около 2 (т.е. удвоен риск) за горния тертил (т.е. горната една трета от населението) в сравнение с долния тертил.

Не-HDL-C е предложен като потенциален заместител на аpoB. Въпреки това, макар че не-HDL-C и аpoB силно корелират , те също могат да бъдат в дисконкорданс при много пациенти, включително при такива с или без метаболитен синдром, както е показано тук и тук.

Многобройни са клиничните изпитвания, които показват, че аpoB превъзхожда дори не-HDL-C при прогнозирането на риска от ИБС. Към тази група спадат изследванията AMORIS, Leiden Heart Study, AFCAPS/TexCAPS, LIPID, Health Professional Follow-up Study, NHANES, The Chinese Heart Study, Framingham Offspring Study, Cardiovascular Risk in Young Finns, INTERHEART и IDEAL (обобщени тук).

Сега съществуват убедителни факти, че рискът от ССЗ може да се определи чрез LDL-P/apoB при пациенти с дисконкордантни нива на тези маркери. Анализът на дисконкордността в проучването MESA показва, че този надценен или подценен риск от LDL-C (свързан с LDL) при много пациенти  води до неоптимално управление на LDL.  Това наскоро публикувано в JAMA проучване не взема предвид специфични групи, при които има дисконкорданс, а се занимава само с населението като цяло. Спомнете си, че лекарите не лекуват населението, те лекуват отделните пациенти, един по един.

Как може един лекар да знае дали при пациента има дисконкорданс, ако не бъдат измерени ApoB или LDL-P?  Другояче казано, друго ограничение на това проучване е, че то не включва изследвания, които използват анализ на LDL-P.

Повечето лекари си поставят за цел да не пропуснат нито един пациент, който би могъл да се възползва от превантивна терапия, включваща промяна в начина му на живот и прилагане на преопръчителни интервенции или лекарства, които са доказано ефективни като първична профилактика за намаляване на риска от ССЗ.

Множество организации подкрепят използването на нивата на аpoB както като маркер за сърдечносъдовия риск, така и като цел на лечението. 

В сегашните канадски насоки за липидите аpoB е включен като алтернативна основна цел на терапията поради богатството от данни, които подкрепят използването му при прогнозиране на риска от ССЗ. Общото изявление на Американската диабетна асоциация и на Американския колеж по кардиология през 2008 също препоръчва аpoB като цел на лечението при пациенти с висок кардиометаболитен риск.  Освен това, като част от цялостните цели при лечението на диабет, Американската асоциация по клинична ендокринология публикува препоръки за аpoB като друга цел на лечението (в допълнение към  LDL-C, не-HDL-C, HDL-C и триглицеридите).  Препоръките на Работната група на отдела за липопротеини и сърдечносъдови болести на AACC относно най-добрите практики също включват в целите на терапията apoB и LDL-P.

Въпросното проучване в JAMA включва изследвания от периода 1968-2007. ApoB тестовете са се подобрили значително през годините, като ранните тестове са били по-примитивни, нестандартизирани и следователно по-малко надеждни. Авторите на изследването признават това ограничение в раздела с коментари, като то също е разгледано в придружаващата редакционна статия на д-р Скот Грънди , бивш председател на Националната програма за обучение по въпросите, свързани с холестерола.  Той подчерта няколко други недостатъка в анализа, включително използването на остарели инструменти за оценка на риска, приети преди 20-30 години, когато презентацията на коронарна болест на сърцето е била много по-различна от днес. В допълнение, правилното тълкуване на резултатите от изследването е трудно, без да се вземат предвид разликите в лечението на пациентите, включени в проучването (например пациентите с множество високорискови маркери може да са били третирани по-агресивно, което води до по-малко събития).

Като практикуващ лекар аз използвам аpoB/ LDL-P повече от десетилетие, за да не пропусна никой пациент, който би могъл да бъде изложен на риск и който може да се възползва от превантивна терапия.  Не бих желал който и да е  от моите пациенти да стане част от националната статистика:

50% от хората със сърдечни заболявания имат нормални стойности на традиционнo изследваните липиди.

Изследванията на населението са разводнили практическото клинично значение за лекарите, лекуващи отделните пациенти. Определено е необходима по-добра мярка за разбиране на риска при отделните пациенти. Резултатите от рандомизирани контролирани клинични изпитвания при децата са редки, но това значи ли, че не лекуваме деца или млади жени? ApoB и/или LDL-P може да помогне на лекаритеда определят кои от тези пациенти с първоначална превенция се нуждаят от по-агресивена промяна в начина на живот или от сериозно медикаментозно лечение.

От друга страна,  важно е също така да не се лекуват излишно пациенти с висок холестерол, които в действителност могат да нямат свързан с ApoB, LDL-P или липопротеин(а) риск. Също така може да не е рентабилно или дори разумно такива пациенти да се лекуват на база нивата на холестерола. Ключът е в ранното откриване на потенциалния проблем с цел ефективна превенция.  След много внимателен преглед на всички налични до този момент публикувани проучвания, през 2011 година Националната липидна асоциация публикува консенсус за по-усъвършенствано биомаркерно тестване. В този документ се препоръчва, че, с изключение на най-нискорисковите пациенти, при повечето пациенти аpoB и LDL-P следва да се имат предвид  както при оценката на риска, така и при съществуващото клинично лечение.

Освен това apoA-I е минимално полезен като отделен тест, тъй като няма отношение 1:1 между всяка HDL частица и apoA-I (каквото сьотношение има между  LDL частиците и apoB). Тъй като може да има няколко apoA-I аполипопротеина на всяка HDL частица, измерването на apoA – I само по себе си няма да даде точна представа за количеството HDL-P.   HDL е невероятно сложен и функционалността на HDL частиците вероятно ще бъде във фокуса на бъдещи изследвания и проучвания.   Например използването на apoA-I е много полезно като инструмент за диагностика на фамилна хипоалфалипопритенемия. Това състояние е много трудно за клинично лечение, но представлява важна вторична причина за нисък HDL-C, която трябва да бъде изключена. Освен това в проучванията INTERHEART и AMORIS най-добрият фактор, прогнозиращ сърдечносъдовия риск, е отношението аpoB/ apoA-I.

Липопротеин асоциираната фосфолипаза А2 (Lp-PLA2) е маркер на възпалението, който не е предназначен да се използва самостоятелно като маркер за оценка на сърдечносъдовия риск, а в комбинация с други свьрзани с липопротеините показатели (например аpoB и LDL-P).  Добре известно е, че възпалението играе роля при атеросклерозата.  Приетите по настоящем методи за оценка на възпалението като високочувствителния C-реактивен протеин (hs-CRP) могат да бъдат повишени при много болестни състояния, включително, но не само, сърдечносъдово заболяване. Освен това нивата на hs-CRP могат да варират значително, така че обикновено са необходими многобройни измервания.   Винаги съм смятал Lp-PLA2 за по-добър маркер за съдово заболяване или за това, което аз считам за "гневни артерии”.  

Когато Lp-PLA2 е повишен, важност придобиват лечебните мерки, насочени към намаляване на възпалението (например модификация на диетата, допълнителен прием на омега-3 мастни киселини, спиране на тютюнопушенето). От клинична гледка точка високите нива на Lp-PLA2 показват, че болестният процес не е ефективно стопиран (все още може да има активен процес на образуване на артериална плака) и е необходимо по-агресивно лечение, тъй като може да е налична по-нестабилна плака.  Lp-PLA2 не е предназначен да бъде използван самостоятелно като маркер или да замести други традиционни методи за оценка на риска.  Въпреки това той значително засилва ползата от оценяването на риска и е много полезен инструмент, който може да ни насочва при вземането на решения за настоящето лечение.

Докато нивата на биомаркерите на пациента се намират в оптимални граници, не е ясно дали техният риск е елиминиран.   Ако нашата цел е да се намали епидемията от сърдечносъдови заболявания и диабет, трябва да сме наясно с ролята, която липопротеините играят в прогнозиране на сърдечносъдовата болест и диабета, и да продължаваме да извършваме изследвания с цел намиране на по-добри начини за откриване на болестта на все по-ранен етап.

Допълнителен коментар от д-р Снидерман
При изследването на JAMA средният не-HDL-C е 175 мг/ дл, което е 82-ри процентил от населението на САЩ, а средният аpoB е 110 мг/ дл, което е 67-ми процентил.  Те трябва да са в конкорданс, но не става така. Очевидно е, че някои популации имат по-висок не-HDL-C от американците. Шведите например със сигурност имат. Но шведите имат по-високи съответстващи нива на apoB. Не съм виждал никоя друга популация с толкова дисконкордни стойности, което означава, че техният липопротеините състав е различен от всички популации, над които имам наблюдения.  Това повдига въпроса колко точно е бил измерен apoB. В таблица 1 от 26 проучвания с данни за аpoB, кръв е била събирана в 1 с начало през 1968 г., в 1 през 1970 г., в 9 през 1980 г., в 8 в началото на 90-те години на 20-ти век.

Кога аpoB е измерено по отношение на  момента, в който е получено? Не знаем. Четейки оригиналните документи, виждаме, че в повечето случаи измерването на аpoB не е част от протокола.  За 13 от тези проучвания не са изброени методи, а в други 5 методите са посочени като групови тестове (т.е. нестандартизирани). Нито едно от тези проучвания не може да има стандартизирани резултати, нито пък резултатите са непременно точни. Дори проучванията, използващи търговски тестове, не винаги са стандартизирани. Действителните средни стойности на аpoB са изброени в таблица 1 и не е изненадващо, че те са изключително променливи. Това са основно европейски проучвания и средните диапазони на аpoB са от 0,86 до 1,33, като има много стойности в диапазона от 1.0 до 1.2. Тази вариация надхвърля всичко, което някога съм виждал, и всичко, което смятам завъзможно в епидемиологично отношение.

Тези тенденции могат да бъдат сравнени в рамките на проучванията, но проблемът е, че това е изследване на ниво пациент, което означава, че всички тези различни резултати от всички различни тестове се смесват заедно. Как да смесим ябълки, портокали, ядки и ананаси и да се преструваме,  че те всички са череши? Очевидно е, че не може. Ако не сте измерили нещо точно, ако резултатите от различните изследвания се различават толкова радикално, как те могат да се разглеждат заедно?

 ERFC твърди, че силата на тяхното изследване е всъщност неговата слабост.  Нашият мета анализ е направен на ниво изследване. Всички изследвания в нашия мета анализ са публикувани и следователно всички методи за измерване на аpoB са посочени. Има два източника на грешка в изследванията: неточност (липсата на възпроизводимост) и неакуратност (липса на стандартизация). Анализите на ниво изследване със сигурност са повлияни от неточността, а не толкова от неакуратността, тъй като тенденциите във всяко изследване са това, което подлежи на  количествен анализ. Това означава, че в този случай модельт на нашето изследване е по-силен от техния.

Иронията на този анализ е, че тестовете за измерване на аpoB са стандартизирани и са изключително точни, но изискват използването на стандартизирано изследване. Тестовете за LDL-C не са стандартизирани и грешките при измерването на LDL-C са много по-съществени от грешките в измерването на аpoB. ApoB се измерва много по-точно и прецизно в клиничната практика днес, отколкото е бил измерван в изследванията в ERFC. В това изследване аpoB е оценен въз основа на методи, които никой не би използвал днес.

Ако някой приема ERFC, тогава общият холестерол е също толкова добър, колкото LDL-C, не-HDL-C и аpoB.  Това не е логично заключение. Какво означава това за изследванията, които показват, че LDL-C е по-добър от общия холестерол (TC), и за изследванията, които показат, че не-HDL-C е по-добър от LDL-C ,а също за изследванията, според които аpoB е по-добър от LDL-C и не-HDL-C? Трудно е да си представим, въз основа на заключенията на ERFC, че трябва да се върнем към използване на TC като скринингов инструмент за определяне на риска от ССЗ.

На страница 2501 в ERFC пише: "замяната на информацията за общия холестерол (TC) и HDL-C с информация за аполипопротеин В и A-I влошава значително разграничението на риска и класификацията на риска". Погледнете обаче фигура 1. Какво се случва, когато TC и HDL-C се замени с отношението TC/HDL-C? Махането на числителя (TC) и знаменателя (HDL-C) и слагането на тяхно място на отношението TC/HDL-C  е най-лошото нещо, което може да се направи. В с-индекса промяната е -0.0098 - повече от три пъти по-зле, отколкото с аpoB.  Окончателната прекласификация е също много по-лоша. Как може начинът, по който се вкарват едни и същи числа, да дава такава разлика?

Настоящето изследване, публикувано в JAMA, не дава убедителни аргументи за отказ от използването на разширеното липидно изследване в полза на стандартното изследване. То страда от много методологични недостатъци и при внимателно разглеждане в контекста на цялата съвкупност от налична литература всъщност засилва необходимостта от изследване на липопротеините практически при всички, с изключение на мальк брой, селектирани пациенти.

Автор: д-р Питър Атия (Peter Attia) 
Превод от английски yulinga и kameloth